

マテリアルズインフォマティクス(MI)は、材料科学における新たなアプローチとして注目されており、第一原理計算や分子動力学(MD)計算を活用しながら、機械学習を用いた予測モデルの構築が進められてきました。
マテリアルズインフォマティクス(MI)は、材料科学における新たなアプローチとして注目されており、第一原理計算や分子動力学(MD)計算を活用しながら、機械学習を用いた予測モデルの構築が進められてきました。しかし、MIの実用化にはいくつかの大きな課題が存在します。第一原理計算(DFT)は非常に高精度ですが、計算コストが極めて高く、大規模な材料探索には適していません。また、分子動力学(MD)計算では適切な力場が必要であり、新しい材料系には適用が難しいことが多いです。その解決策として、機械学習を用いたニューラルネットワークポテンシャル(NNP)が注目されています。本記事では、M3GNET(Materials Graph Neural Network)がどの程度の精度で実用的に使えるのかを評価することを目的とします。特に、第一原理計算ソフトウェアであるQuantum ESPRESSO(QE)と比較しながら、M3GNETの利点と限界を明確にし、どのような場面で活用できるのかを探ります。
本研究では、白金(Pt)スラブ表面における水(H₂O)の吸着挙動を評価するために、吸着エネルギーおよび原子間距離の変化を解析し、QEとM3GNETの計算精度と計算時間を比較しました。
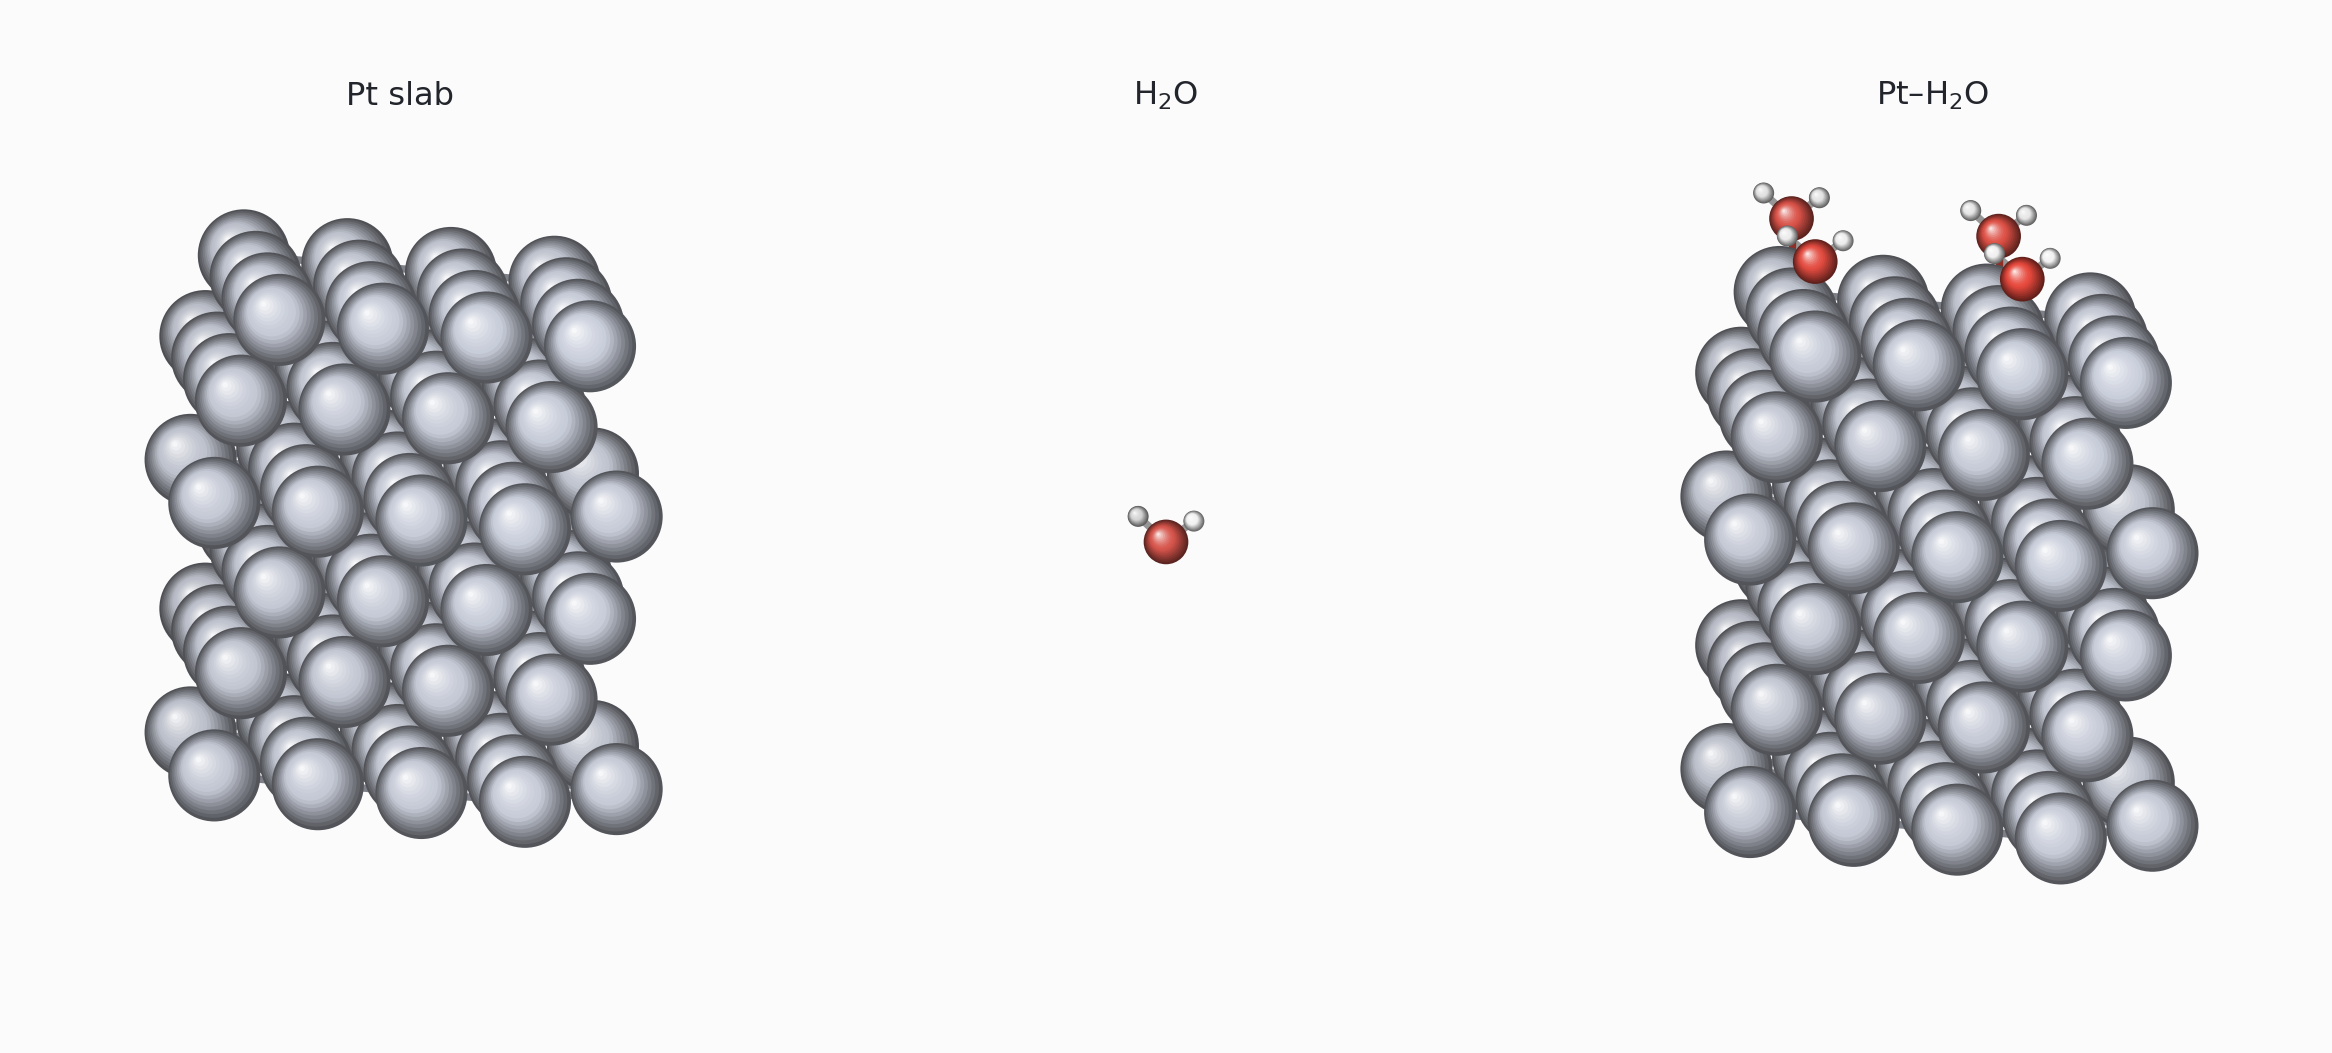
本研究では、Ptスラブ上における水の吸着エネルギーを評価することで、M3GNETとQEの精度を比較しました。具体的には、スラブPt、単体H₂O、そしてPtスラブ上にH₂Oを配置したPt-H₂Oモデルのエネルギー値を計算し、それらの差分を求めました。以下の図は、QEとM3GNETにおけるエネルギー値(eV)を比較したものです。ΔEは式(1)から算出しています。
ΔE = E (Pt-H₂O) - E (Slab Pt) - E (H₂O) (1)
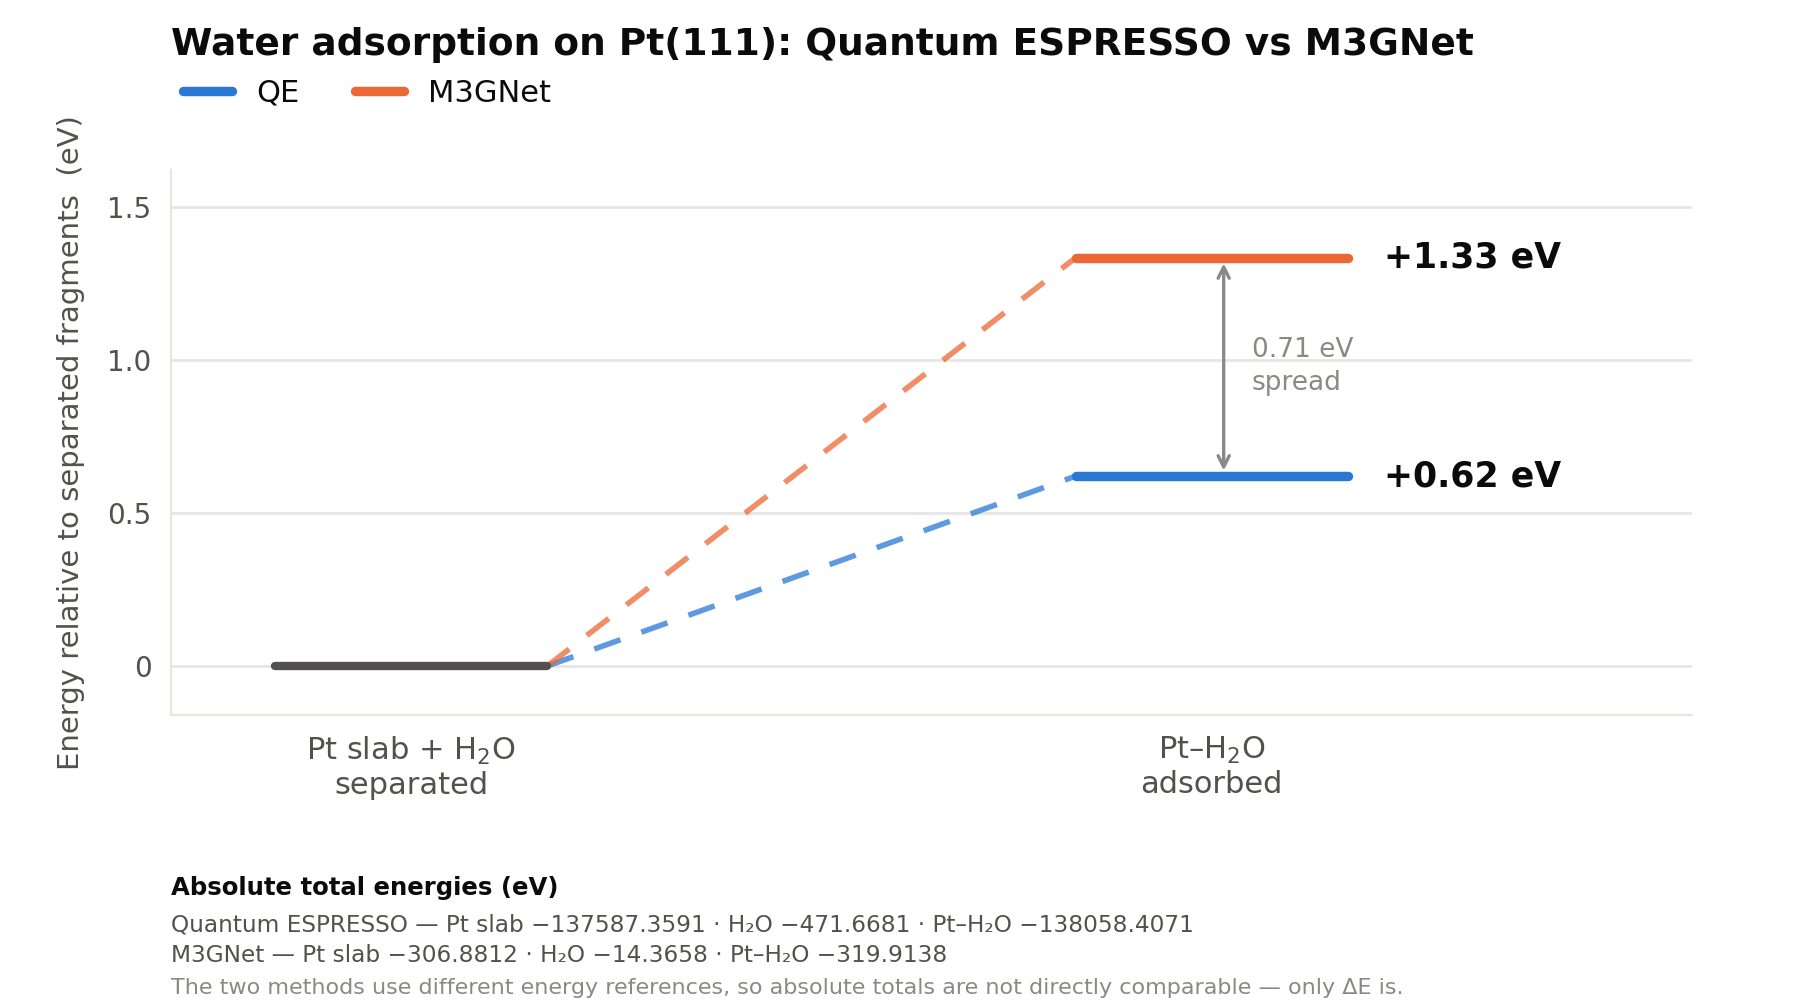
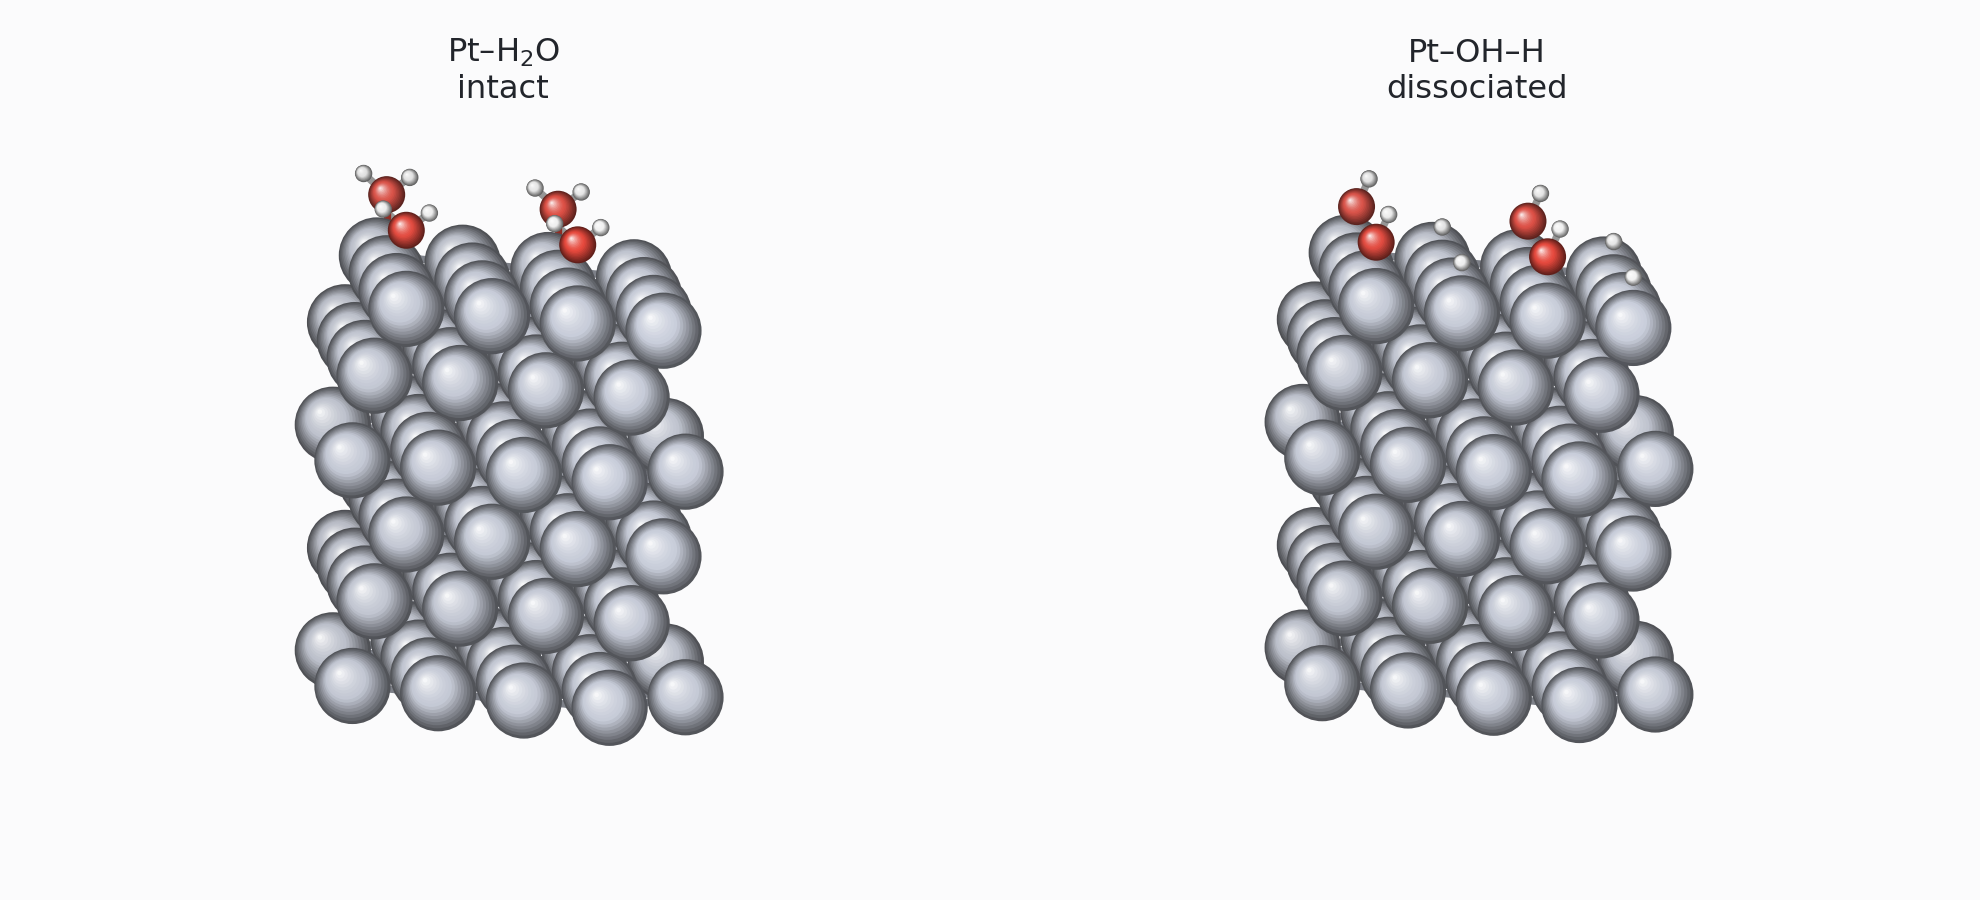
これらの結果から、M3GNETは定性的な傾向を再現できるものの、エネルギー値の精度には若干の差があることが分かりました。ΔEには小さな差異が見られたものの、その符号は一致していました。Ptスラブ上にH₂Oを配置したPt-OH-Hモデルの最適化結果を比較したところ、OHとHの分離後に付着するPtの位置が異なるため、視点によって構造の見え方が異なりますが、最適化された構造自体は類似しており、M3GNETの最適化構造はQEとよく一致していました(Figure 2)。
計算時間では、顕著な差が見られました。以下の図は、QEとM3GNETにおける計算時間(Wall Time)の比較を示しています。

このグラフからも明らかなように、M3GNETはQEと比較して大幅に短い時間でエネルギー計算を実行できることが確認されました。
このように、M3GNETは第一原理計算と比較して数百倍の計算速度向上を実現しており、大規模な材料探索や分子動力学(MD)シミュレーションにおいて極めて有用であると考えられます。
本記事では、M3GNETの精度と計算時間の観点から、DFTと比較しました。その結果、M3GNETは大規模な材料探索において非常に有用である。ΔEには若干の差が見られたものの、M3GNETの結果はQEと定性的に一致しており、最適化構造も類似していることが確認されました。特に、計算時間に関してはM3GNETが圧倒的に高速であり、Ptモデルで約356倍、H₂Oモデルで約23倍、Pt-OH-Hモデルでは約610倍の高速であったことから、電子構造やバンド計算などの詳細な物性解析には依然としてDFTが必要ですが、大規模な分子動力学シミュレーションやスクリーニングにはM3GNETが大いに役立つことが確認されました。M3GNETを用いることで、これまで時間的・計算資源的に不可能だった大規模シミュレーションが可能となる。さらに、M3GNETはMIにおいても有用であり、材料候補のスクリーニングや特性予測を迅速に行うための強力なツールとなり得ます。従来の第一原理計算では時間がかかる大規模な材料探索を効率的に進めることで、新しい材料の発見や設計を加速する可能性を持っています。次回の記事では、M3GNETを用いたスクリーニングや材料予測の具体的な活用方法について紹介します。
キーワード:
#M3GNET #GNN #QuantumESPRESSO #LAMMPS #MaterialsInformatics #MI

1212 ブロードウェイプラザ、セット #2100
1212 Broadway Plaza, Ste #2100 Walnut Creek, CA 94596
+1 (510) 473 7770
info@mat3ra.com
Mat3ra Japan K.K.
Otemachi Building 6F Inspired Lab,
1-6-1, Otemachi, Chiyoda-ku, Tokyo 100-0004 Japan


